Répondre aux enjeux de santé publique
Face à l’évolution constante des enjeux de santé publique, il est essentiel de faire preuve d’agilité, de rigueur scientifique et de collaborer étroitement avec les parties intéressées. Tout au long de l’année 2025, la Direction européenne de la qualité du médicament & soins de santé (EDQM) a progressé sur l’ensemble de ses axes de travail pour répondre à de nouveaux besoins et agir en faveur de la qualité, de l’innocuité et de l’accessibilité des médicaments et produits de santé. Cette section met en lumière les principales réalisations liées à la Pharmacopée Européenne (Ph. Eur.), les initiatives déployées pour lutter contre les pénuries de médicaments ainsi que les activités menées dans le domaine des substances d’origine humaine (SoHO).
Alors que les avancées scientifiques et technologiques se produisent à un rythme sans précédent, les normes doivent rester pertinentes et résister à l’épreuve du temps. La Ph. Eur. poursuit la modernisation de ses textes en intégrant des alternatives aux essais sur animaux, des techniques analytiques de pointe et de nouvelles exigences pour les produits novateurs, comme les vaccins à ARN messager (ARNm), les thérapies innovantes et les produits biologiques complexes. Ce travail au long cours renforce l’harmonisation des normes qualité, nourrit la confiance dans les médicaments et aide les systèmes de santé à proposer des traitements efficaces et sans danger.
En 2025, les pénuries de médicaments sont demeurées une préoccupation importante pour de nombreux pays. Grâce aux expertises mobilisées dans le cadre de ses différents programmes, l’EDQM a pris part à des initiatives visant à renforcer la résilience de l’approvisionnement en améliorant la transparence et la coordination entre autorités, laboratoires et fabricants. Cet effort de collaboration se révèle de plus en plus vital pour anticiper les ruptures d’approvisionnement, prévenir les pénuries et faire en sorte que les personnes soignées continuent de recevoir les traitements dont elles ont besoin.
Parallèlement, grâce à ses activités liées aux substances d’origine humaine (sang, organes, tissus et cellules), l’EDQM a continué de renforcer les cadres de qualité et de sécurité applicables aux thérapies qui utilisent ces substances. En établissant des normes, en formulant des orientations et en collaborant avec un réseau d’expertes et d’experts, elle a aidé les Autorités nationales à prévoir les risques et à sécuriser l’utilisation clinique de ces substances dans un paysage en rapide évolution.
L’ensemble de ces initiatives reflète l’engagement de l’EDQM à se préparer aux changements, à mobiliser les expertises et à apporter des solutions qui protègent la santé publique en Europe et au-delà.
Pharmacopée Européenne : une année riche en avancées
La Ph. Eur. est la pierre angulaire du contrôle qualité des médicaments dans les 39 États membres ayant ratifié la Convention relative à l’élaboration d’une Pharmacopée européenne. En établissant des normes qualité harmonisées, elle joue un rôle essentiel dans la protection de la santé publique. Elle définit, en effet, un cadre juridique et scientifique pour le contrôle qualité des médicaments et de leurs composants, depuis leur développement jusqu’à leur production et leur mise sur le marché. Ces normes sont juridiquement contraignantes pour tous les fabricants qui envisagent de commercialiser leurs produits dans les États signataires de ladite convention. À la faveur de l’évolution de la production mondiale des médicaments, la Ph. Eur. est désormais reconnue bien au-delà des frontières de l’Europe. En plus de faciliter la définition de critères internationaux d’évaluation de la qualité des médicaments, ses normes aident les pays à rapprocher et à harmoniser leurs exigences qualité, ce qui favorise une utilisation efficace et sans danger des médicaments dans le monde.
Adieu aux essais d’innocuité généraux sur animaux : nouvelle étape importante vers l’élimination de l’expérimentation animale de la Ph. Eur.
La Commission européenne de Pharmacopée (EPC) a décidé de supprimer plusieurs essais d’innocuité utilisés de longue date et impliquant le recours à des animaux (pour la recherche des pyrogènes, de l’histamine et des substances hypotensives), actant ainsi la fin des essais d’innocuité généraux effectués sur des animaux dans la Ph. Eur. à compter du 1er janvier 2026.
Lors de sa 180e session (novembre 2024), l’EPC a décidé de supprimer les chapitres généraux Pyrogènes (2.6.8), Histamine (2.6.10) et Substances hypotensives (2.6.11), trois textes prescrivant des essais sur animaux, à compter de la 12e Édition de la Ph. Eur. Elle a également inscrit à son programme de travail la révision de 14 monographies afin d’y supprimer les renvois au chapitre sur l’histamine ou les exigences relatives aux substances hypotensives.
Présents dans la Ph. Eur. depuis sa première édition (1969), ces essais servaient à garantir l’innocuité des médicaments parentéraux, bien avant l’arrivée des techniques analytiques modernes et des bonnes pratiques de fabrication. En cohérence avec la Convention européenne sur la protection des animaux vertébrés utilisés à des fins expérimentales ou à d’autres fins scientifiques, leur suppression constitue une étape majeure dans les travaux que l’EPC mène de longue date pour appliquer le principe des 3R (remplacement, réduction et raffinement de l’utilisation des animaux à des fins expérimentales). Après la suppression du chapitre général Toxicité anormale (2.6.9) en 2017, cette décision, qui a pris effet le 1er janvier 2026, scelle la fin des essais d’innocuité généraux effectués sur des animaux dans la Ph. Eur.
La suppression du chapitre Pyrogènes (2.6.8) a fait suite à l’adoption de 57 textes révisés, dans lesquels l’essai des pyrogènes sur lapin avait été éliminé, et à l’introduction d’un nouveau chapitre général, Pyrogénicité (5.1.13), dans la Ph. Eur. Concernant les chapitres Histamine (2.6.10) et Substances hypotensives (2.6.11), qui décrivaient respectivement des essais effectués sur des cobayes et des chats, un plan de suppression détaillé a été approuvé lors de la 177e session de l’EPC, en 2023. Pour en savoir plus, consultez le document stratégique « Ph. Eur. testing for histamine and depressor substances using guinea-pigs and cats: the end of an era », publié dans Pharmeuropa Bio & Scientific Notes en mars 2024 (en anglais uniquement).
![]()
Une avancée majeure vers un essai des endotoxines bactériennes sans expérimentation animale
La Ph. Eur. a introduit une nouvelle méthode non animale – le facteur C recombinant – pour l’essai des endotoxines bactériennes. Elle a ainsi proposé une alternative durable pour éviter le recours aux réactifs dérivés de la limule et facilité la transition vers des méthodes non animales fiables à partir de 2026.
L’inclusion de la méthode du facteur C recombinant (rFC) dans la Ph. Eur. et la suppression du chapitre général Pyrogènes (2.6.8) constituent des avancées majeures dans le contrôle de la pyrogénicité sans recours aux animaux et illustrent la volonté affirmée de l’EDQM de protéger le bien-être animal tout en assurant les normes les plus strictes en matière de sécurité patient et de rigueur scientifique.
Depuis le 1er janvier 2026, l’essai des pyrogènes sur lapin ne figure plus dans les textes de la Ph. Eur. ; le contrôle de la pyrogénicité repose désormais sur des approches scientifiques modernes, sans recours aux animaux.
La méthode du rFC, qui est mentionnée dans le Numéro 13.1 de la Ph. Eur. comme l’une des techniques approuvées pour le contrôle des endotoxines bactériennes, constitue une alternative non animale qui réduit la dépendance aux ressources naturelles que sont, par exemple, les limules. Le choix de la méthode revient toujours aux utilisateurs et utilisatrices qui doivent s’appuyer sur une évaluation du risque et vérifier l’applicabilité de la méthode, en vertu du nouveau chapitre général 5.1.13. Pyrogénicité. L’EPC suit également l’avancement des travaux menés dans le domaine des nouveaux réactifs en cascade recombinants, qui pourraient être considérés comme une méthode alternative lors des prochaines révisions.
![]()
Plastiques entrant dans la composition de récipients : publication de trois nouveaux chapitres généraux
L’EPC a publié trois nouveaux chapitres généraux qui clarifient et détaillent les exigences qualité applicables aux plastiques utilisés dans les récipients pharmaceutiques. Ces textes permettent également d’améliorer la sécurité et l’homogénéité des pratiques de conditionnement.
Adoptés lors de la 180e session de l’EPC, les chapitres Polymères cyclooléfiniques (3.1.16), Copolymères cyclooléfiniques (3.1.17) et Copolymères à blocs styréniques pour récipients et fermetures destinés aux préparations parentérales et aux préparations ophtalmiques (3.1.18) élargissent le périmètre de la Ph. Eur. aux plastiques entrant dans la composition des récipients pharmaceutiques ; ils faciliteront la standardisation des procédures analytiques et spécifications applicables à ces matières dont l’usage est très répandu.
Il s’agit des premiers textes nouvellement élaborés à paraître dans la section 3.1. Matériaux utilisés dans la fabrication des récipients depuis 2001, mais aussi des premiers textes de la section 3.1 à renvoyer au chapitre général Éléments extractibles dans les plastiques pour usage pharmaceutique (2.4.35). Parus dans le Numéro 12.1 de la Ph. Eur. (juillet 2025), ils sont entrés en vigueur le 1er janvier 2026.
Modernisation des monographies d’excipients : techniques d’identification révisées et nouvelles substances chimiques de référence
La Ph. Eur. s’est enrichie de plusieurs monographies d’excipients révisées et de nouveaux étalons de référence afin de faciliter la réalisation d’essais de pointe.
En 2024 et 2025, plusieurs monographies d’excipients révisées et de nouveaux étalons de référence ont été ajoutés à la Ph. Eur. afin de promouvoir des techniques d’identification par infrarouge (IR) modernes et de remplacer les spectres de référence par des substances chimiques de référence (SCR). Les textes révisés sont parus dans le Supplément 11.6 de la Ph. Eur. et sont entrés en vigueur le 1er janvier 2025.
Les mises à jour portent notamment sur les méthodes d’identification IR : les monographies de plusieurs polysorbates décrivent désormais une identification IR par SCR et une nouvelle identification IR reposant sur le propylèneglycol pour identification SCR a été introduite dans la monographie du propylèneglycol pour remplacer la combinaison d’essais physiques et chimiques spécifiée auparavant. D’autres monographies, comme celles de la Cire de carnauba (0597), de la Cire d’abeille blanche (0069) et de la Cire d’abeille jaune (0070), ont également été modernisées.
Produits cellulaires pour usage humain : adoption d’un chapitre général novateur
Un nouveau chapitre établit des normes pour les produits cellulaires et traite les questions de qualité, d’innocuité et de reproductibilité dans ce domaine en plein essor.
À l’occasion de sa 181e session (mars 2025), l’EPC a adopté un nouveau chapitre général, Produits cellulaires pour usage humain (5.32), consécration de plusieurs années de travail pour le Groupe de Travail Produits de thérapie cellulaire. Paru dans le Numéro 12.2 de la Ph. Eur. (octobre 2025), ce texte est entré en vigueur le 1er avril 2026.
Ce chapitre définit un cadre exhaustif, mais suffisamment souple, pour la production et le contrôle qualité des produits cellulaires. Il contient, en outre, quatre sections détaillées décrivant les exigences spécifiques applicables aux cellules souches hématopoïétiques humaines, aux chondrocytes humains, aux cellules souches limbiques humaines et aux cellules stromales mésenchymateuses humaines. Son adoption s’inscrit dans le prolongement des travaux préalablement menés dans le domaine des médicaments de thérapie génique. Elle figurait parmi les priorités de l’EPC pour la période 2023-2025.
Vaccins à ARNm : publication de trois premiers textes généraux
Trois textes fondamentaux sur les vaccins à ARN messager (ARNm) établissent les premières normes qualité harmonisées de cette nouvelle plateforme vaccinale et favorisent l’innovation dans le développement de vaccins.
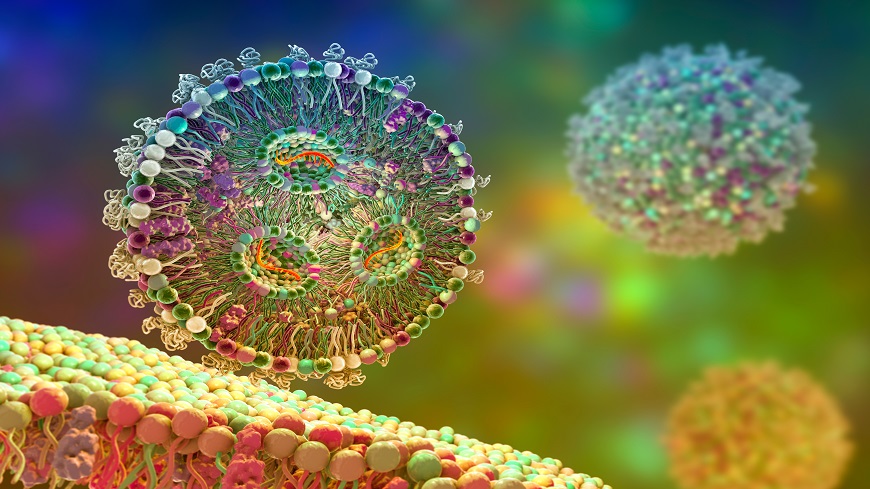
Lors de sa 180e session (novembre 2024), l’EPC a adopté trois textes généraux fondamentaux sur les vaccins à ARNm et leurs composants, qui couvrent les médicaments à base d’ARNm encapsulé dans des nanoparticules lipidiques (NPL), les substances actives à ARNm et les matrices d’ADN linéaire, et favorisent l’innovation en définissant des exigences qualité harmonisées dans ce secteur en rapide évolution.
Ces nouveaux textes ont pu voir le jour grâce à la collaboration du Groupe de Travail mRNAVAC, constitué de personnalités expertes issues de l’industrie, du monde universitaire, des organismes de réglementation et des laboratoires nationaux de contrôle. Ils s’appuient sur l’expérience acquise pendant et après la pandémie de COVID-19 et fournissent un cadre de production et de contrôle aux développeurs de vaccins ainsi qu’aux autorités réglementaires. Ces textes sont parus dans le Numéro 12.1 de la Ph. Eur. (juillet 2025).
![]()
« EDQM On Air » – L’évolution des produits biologiques dans la Pharmacopée Européenne
Séquençage à haut débit : adoption d’un chapitre sur le recours à cette technique de pointe pour améliorer la détection des contaminants viraux dans les produits biologiques
L’EPC a adopté un nouveau chapitre général sur le séquençage à haut débit pour améliorer la détection des contaminants viraux dans les produits biologiques, un texte qui contribue à assurer la sécurité patient tout en œuvrant à la modernisation de la Ph. Eur. et au remplacement des essais sur animaux chaque fois que possible.
Lors de sa 181e session (mars 2025), l’EPC a adopté un nouveau chapitre général intitulé Séquençage haut débit pour la détection d’agents étrangers viraux (2.6.41). Paru dans le Numéro 12.2 de la Ph. Eur. (octobre 2025), ce texte est entré en vigueur le 1er avril 2026.
Également connu sous le nom de « séquençage de nouvelle génération », le séquençage à haut débit (HTS, pour « high-throughput sequencing ») est une technologie de biologie moléculaire de pointe qui permet de rechercher un large éventail de contaminants viraux connus et inconnus dans les produits biologiques (vaccins, protéines recombinantes, vecteurs viraux utilisés en thérapie génique, produits cellulaires utilisés en thérapie cellulaire, etc.). Outre une meilleure détection des agents étrangers viraux, cette technologie présente également des avantages du point de vue du bien-être animal, car elle peut remplacer certains essais in vivo.
Destiné à aider les utilisateurs et utilisatrices à mettre en œuvre cette technologie récente, ce chapitre détaille les différentes étapes du processus de HTS, la conception de la méthode (HTS ciblé ou non ciblé), les approches d’analyse (génomique, viromique et transcriptomique) et les témoins utilisés en routine. Il contient également des recommandations au sujet de la validation des méthodes de HTS, notamment pour la sélection du matériau ajouté (« spiking material ») et l’évaluation des caractéristiques de performance pertinentes pour le HTS, ainsi qu’au sujet de la validation spécifique pour le produit considéré.
Inscrite parmi les priorités 2023-2025 de l’EPC, l’adoption de ce chapitre général témoigne de l’engagement sans faille de cette dernière à poursuivre la modernisation de la Ph. Eur. et à remplacer les essais in vivo chaque fois que possible.
Mycoplasmes : adoption d’un chapitre général et de monographies révisés afin de refléter les dernières évolutions analytiques
L’adoption de normes actualisées qui tiennent compte des dernières technologies analytiques disponibles garantit une détection plus sensible et plus fiable des mycoplasmes.
Lors de sa 181e session (mars 2025), l’EPC a adopté le chapitre général Mycoplasmes (2.6.7) et 11 monographies y renvoyant. Ces textes ont tous été révisés dans le but de refléter une nouvelle stratégie de contrôle moins prescriptive, fondée sur une évaluation des risques. Parus dans le Numéro 12.2 de la Ph. Eur. (octobre 2025), ils sont entrés en vigueur le 1er avril 2026.
La version révisée du chapitre général précise que, sauf indication contraire dans une monographie spécifique ou exception justifiée sur la base d’une évaluation des risques et autorisée par l’Autorité compétente, il convient d’utiliser conjointement la méthode par culture et la méthode de fluorescence en culture cellulaire (ou une méthode d’amplification des acides nucléiques), afin d’assurer la détection des mycoplasmes « cultivables » et des mycoplasmes « non cultivables ». Elle indique également que les échantillons doivent contenir à la fois les cellules et le surnageant, lorsque c’est possible. Par ailleurs, le texte stipule désormais que des souches appropriées peuvent être sélectionnées dans la liste proposée et que des souches supplémentaires peuvent être employées, sur la base d’une évaluation des risques, en tenant compte du type de produit et du procédé de fabrication.
En conséquence des modifications apportées au chapitre général 2.6.7, 11 monographies ont été révisées afin d’en supprimer les instructions spécifiques relatives à la méthode à appliquer ou le volume à utiliser pour la recherche des mycoplasmes. Deux monographies spécifiques de vaccins pour usage humain – Vaccin vivant de la variole (0164) et Vaccin vivant de la fièvre jaune (0537) – indiquent à présent que l’essai est effectué sur la récolte unique. Néanmoins, avec l’accord de l’Autorité compétente, il est également possible de le réaliser sur des mélanges de récoltes.
Anticorps monoclonaux : publication de la première monographie spécifique de médicament dans le domaine
La première monographie spécifique relative à un anticorps monoclonal (Préparation injectable de golimumab) de la Ph. Eur. est parue ; cette toute première spécification détaillée pour un médicament biologique complexe pourra ainsi servir de modèle à l’avenir.
La Ph. Eur. a publié sa première monographie spécifique de médicament couvrant un anticorps monoclonal (AcM), Préparation injectable de golimumab (3187), un antagoniste du TNF-alpha de type IgG1. Paru dans le Numéro 12.2 de la Ph. Eur. (octobre 2025), ce texte est entré en vigueur le 1er avril 2026.
Cette monographie complète la série débutée avec la monographie Solution concentrée d’infliximab (2928) et les chapitres généraux Titrage d’activité des antagonistes du TNF-alpha sur cellules (2.7.26) et Électrophorèse capillaire à focalisation isoélectrique appliquée aux anticorps monoclonaux thérapeutiques recombinants (2.5.44), trois textes élaborés dans le cadre de la phase pilote sur les AcM. Une autre monographie couvrant un autre AcM anti-TNF-alpha, Solution concentrée de golimumab (3103), a été élaborée en parallèle, cette fois selon l’approche monosource. Par ailleurs, des monographies spécifiques de l’adalimumab, un antagoniste du TNF-alpha, et de l’ustékinumab, un AcM ciblant un autre type de cytokines (les interleukines), ainsi qu’un nouveau chapitre général intitulé Chromatographie d’exclusion appliquée aux anticorps monoclonaux thérapeutiques recombinants (2.5.43), sont en préparation.
La publication de la première monographie spécifique de médicament couvrant un anticorps monoclonal, Préparation injectable de golimumab (3187), marque une nouvelle étape majeure de l’engagement de l’EPC envers l’élaboration de normes publiques pour cette classe de produits biothérapeutiques.
Le calendrier de parution de la Ph. Eur. évolue pour mieux répondre aux besoins des utilisateurs et utilisatrices
Le nouveau mode de publication de la Ph. Eur., plus en phase avec les besoins professionnels des utilisateurs et utilisatrices, permet de consulter les normes dès leur parution.
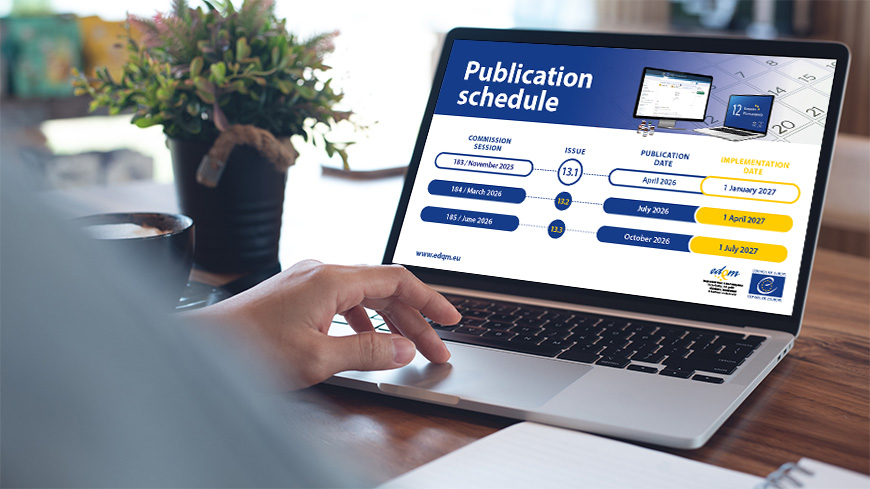
À compter de sa 12e Édition (juillet 2025), la Ph. Eur. est passée à une version 100 % en ligne. Ce changement a été suivi d’une évolution majeure de son calendrier de parution. Ainsi, depuis le Numéro 13.1, le délai entre la date de publication des textes et leur date de mise en application a été prolongé : les utilisateurs et utilisatrices disposent désormais de neuf mois au lieu de six. Cette décision a été prise pour qu’ils bénéficient de plus de temps pour se préparer aux modifications à venir ainsi qu’à la mise en application des normes.
Le Numéro 13.1 de la Ph. Eur. a été publié en avril 2026 et les textes (nouveaux et révisés) qu’il contient devront être mis en application au plus tard en janvier 2027. Le calendrier de parution des numéros de la Ph. Eur. en vigueur et à venir est désormais consultable sur le site web de l’EDQM, ainsi que sur la nouvelle plateforme de la Ph. Eur.